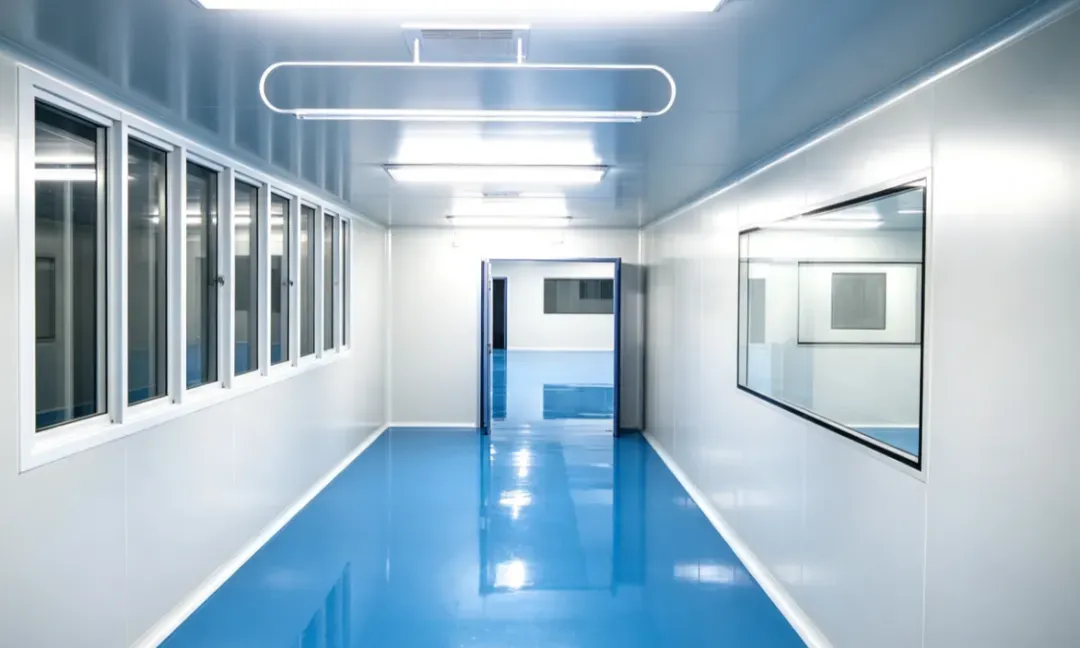
医药洁净厂房是药品生产的核心载体,其设计与建设必须严格符合《药品生产质量管理规范》(GMP)要求。
医药洁净厂房是药品生产的核心载体,其设计与建设必须严格符合《药品生产质量管理规范》(GMP)要求。对于药企而言,洁净厂房不仅是生产空间,更是通过药品 GMP 符合性检查、保障产品质量安全的基础条件。一旦设计不符合规范,不仅无法通过符合性检查,还可能带来交叉污染、质量失控等风险,造成巨大的经济损失。
一、洁净等级分区与气流组织
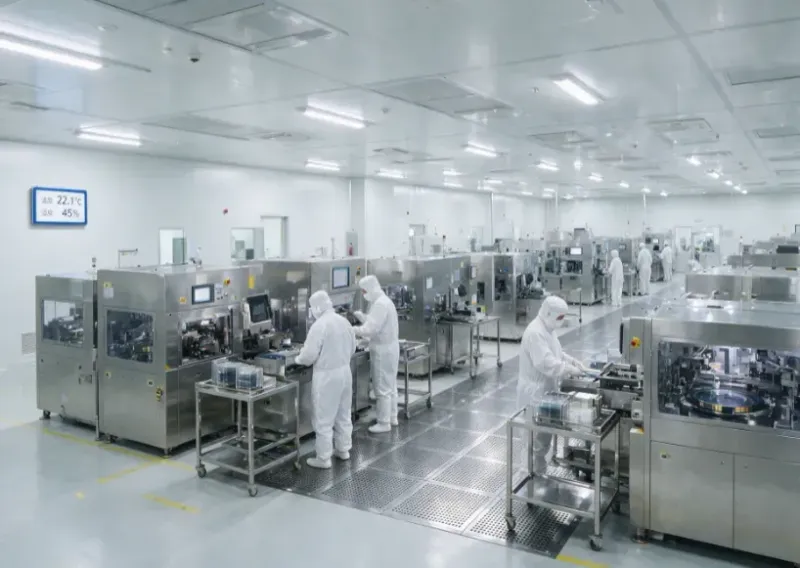
GMP 根据生产工序的风险等级,将洁净区划分为 A、B、C、D 四个等级,不同等级对应不同的气流形式与洁净标准。
A 级为高风险操作区,如无菌药品灌装、分装,需采用单向流(层流)设计,风速指导值为 0.36~0.54 m/s(0.45 m/s ±20%),保障工作区持续均匀的洁净空气;B 级为 A 级区的背景环境;C、D 级用于生产污染风险较低的工序,如固体制剂生产、辅料存放,采用乱流送风即可满足要求。
设计时需根据生产工艺动线,合理排布不同等级区域,通过压差梯度防止低等级空气向高等级区倒流。
二、建筑结构与材料合规要求
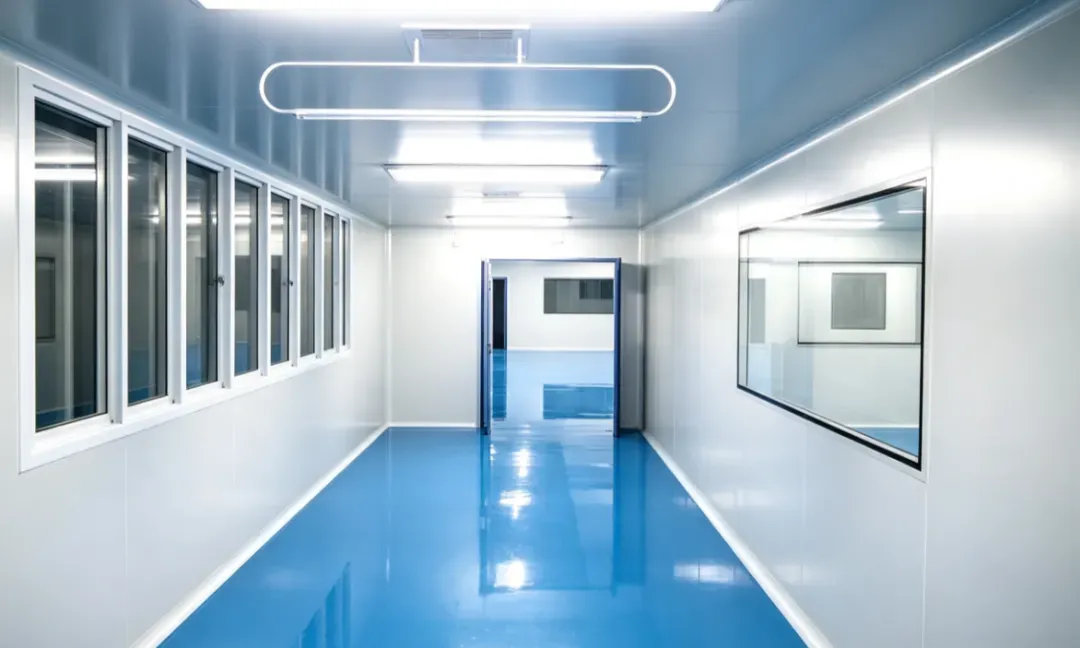
医药洁净车间的建筑材料必须满足“不产尘、不积尘、易清洁、耐腐蚀” 的核心原则。
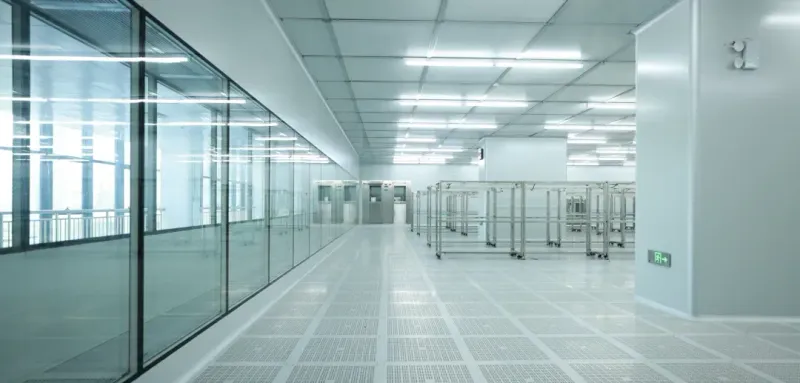
- 墙面、顶面 采用彩钢板拼接,拼接处打密封胶处理,所有阴阳角做成 R≥50mm 的圆弧过渡,消除积尘死角;
- 地面 采用整体环氧自流平或防静电 PVC,无缝隙、耐磨耐腐蚀;
- 门窗 采用密封型洁净门窗,开启方向朝向洁净度高的区域,门框与墙面齐平,不设门槛,避免积尘;
- 传递窗 采用双门互锁结构,并按需配备紫外线消毒功能,防止物料传递过程中的污染。
三、压差与温湿度设定
压差控制是防止交叉污染的关键。中国《药品生产质量管理规范》(2010 年修订)规定:洁净区与非洁净区之间、不同级别洁净区之间的压差应当不低于 10 Pa;必要时,相同洁净度级别的不同功能区域(操作间)之间也应当保持适当的压差梯度;对产生粉尘、有害物质的操作区应保持相对负压。
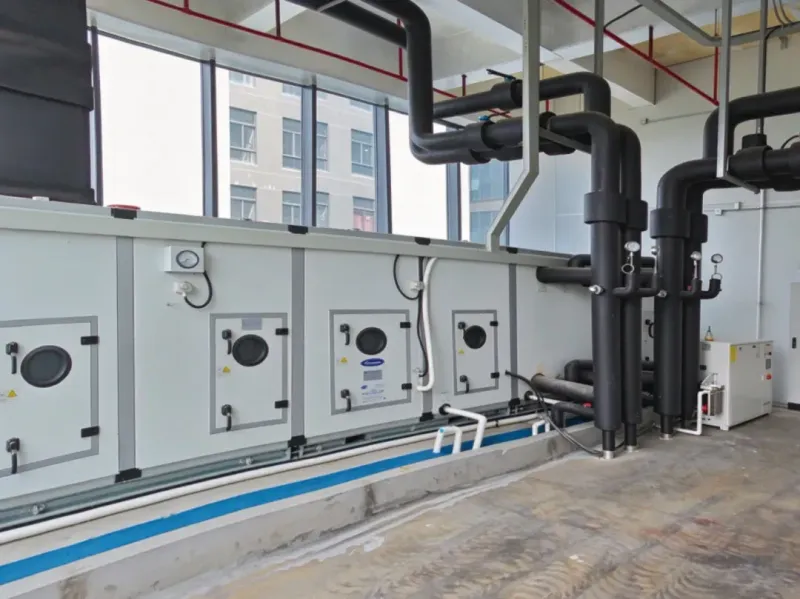
温湿度的具体数值并非由GMP 直接规定,而是由设计规范与企业验证共同确定。按 GB 50457-2019《医药工业洁净厂房设计标准》,无特殊工艺要求时,A 级、B 级、C 级洁净室温度宜为 20~24℃、相对湿度 45%~60%;D 级洁净室则是 18~26℃、45%~65%。企业应根据产品特性、剂型工艺及人员舒适要求设定内控标准,并通过验证证明其合理性。青霉素类、β-内酰胺类、某些激素类等高风险品种,须设置独立的厂房、生产设施与空调系统,防止交叉污染。
四、人员与物料双净化体系
人员与物料是洁净区最大的污染源,必须设置独立的净化通道。人员通道按“换鞋→一更→二更→洗手消毒→风淋→洁净区” 的流程逐级净化,不同洁净等级区域设置更衣缓冲。
物料通道设置外清间、消毒间,物料经外包装清洁、消毒后,通过传递窗进入洁净区;废弃物设置专用出口,单向流转,避免与洁净物料交叉。
五、验证文件体系支撑合规交付
厂房合规不能靠事后补资料,必须在建设全周期建立完整的确认与验证文件体系。以验证总计划为纲领,按用户需求说明(URS)→设计确认(DQ)→安装确认(IQ)→运行确认(OQ)→性能确认(PQ)逐级推进,顺序不可跳跃。洁净区测试区分空态、静态、动态三种占用状态,PQ 需覆盖最差工况点位并连续多次完成。工程验收执行 GB/T 51466-2025《医药工业洁净厂房施工与验收标准》与 GB 50591-2010《洁净室施工及验收规范》,由具备资质的第三方出具检测报告;确认后按风险设定再确认周期,确保持续满足 GMP 符合性检查要求。
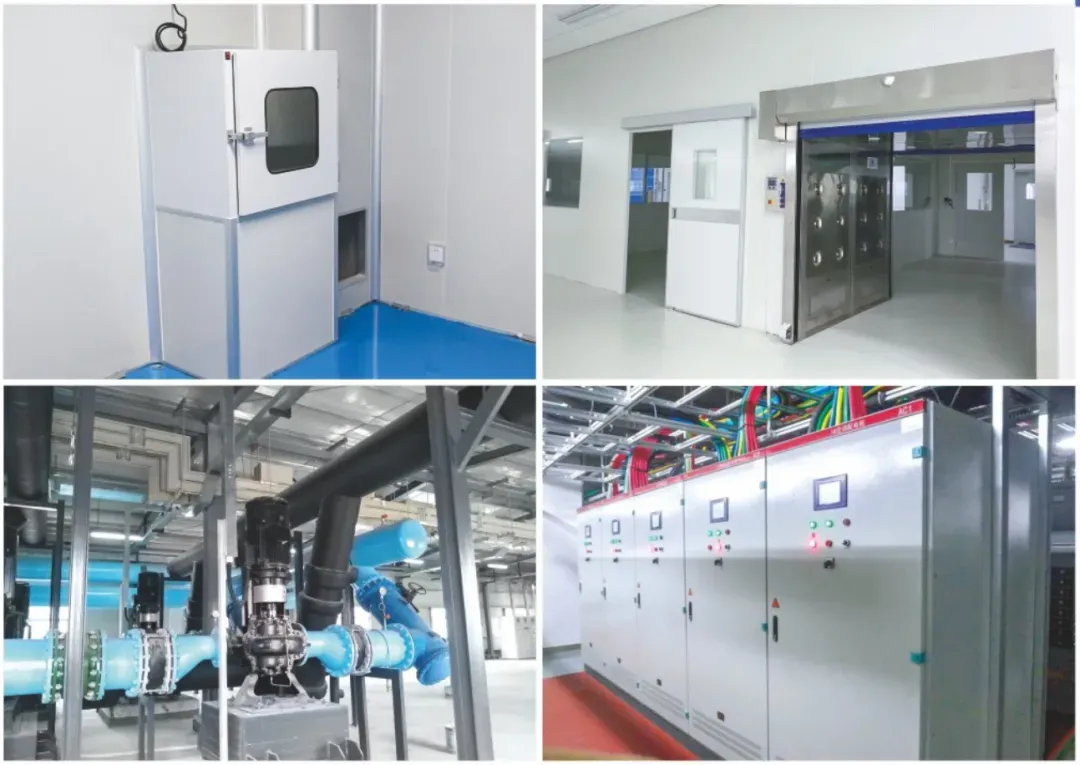
粤标建设拥有丰富的生物医药洁净项目经验,先后服务了 拜耳、海瑞普、毅达医疗 等上市医药企业,熟悉 GMP 规范要求,从设计阶段就将认证标准融入每一个细节,提供设计、施工、验证全流程服务,助力药企高效通过 GMP 认证,保障生产安全合规。